
Seks markørdefinerte ASFV-klynger fulgte ulike spredningsruter hos villsvin i Sør-Korea
En seks år lang molekylær studie av afrikansk svinepestvirus (ASFV) hos villsvin (Sus scrofa) i Sør-Korea fant seks markørdefinerte virusklynger med ulike geografiske og tidsmessige mønstre. Analysen omfattet 4 209 ASFV-positive villsvintilfeller registrert fra 2019 til 2024.
Afrikansk svinepest skyldes et stort dobbelttrådet DNA-virus som infiserer tamsvin og villsvin og kan gi svært høy dødelighet. Viruset trenger ikke utvikle seg til en helt ny genotype for at epidemiologisk nyttige genetiske forskjeller skal oppstå. Små sekvensendringer i variable deler av genomet kan fungere som molekylære fingeravtrykk som hjelper forskerne å følge spredningen.
Alle typebestemte virus tilhørte genotype II
Standardmarkøren p72 plasserte alle typebestemte virus fra sørkoreanske villsvin i ASFV-genotype II. p72 er nyttig for å skille de store globale genotypene, men har begrenset oppløsning innen én genotype. Forskerne kombinerte derfor p72 med tre mer variable markører: IGR-området mellom I73R og I329L, MGF 360-1La og repetisjonsområdet mellom MGF 505-9R og 10R.
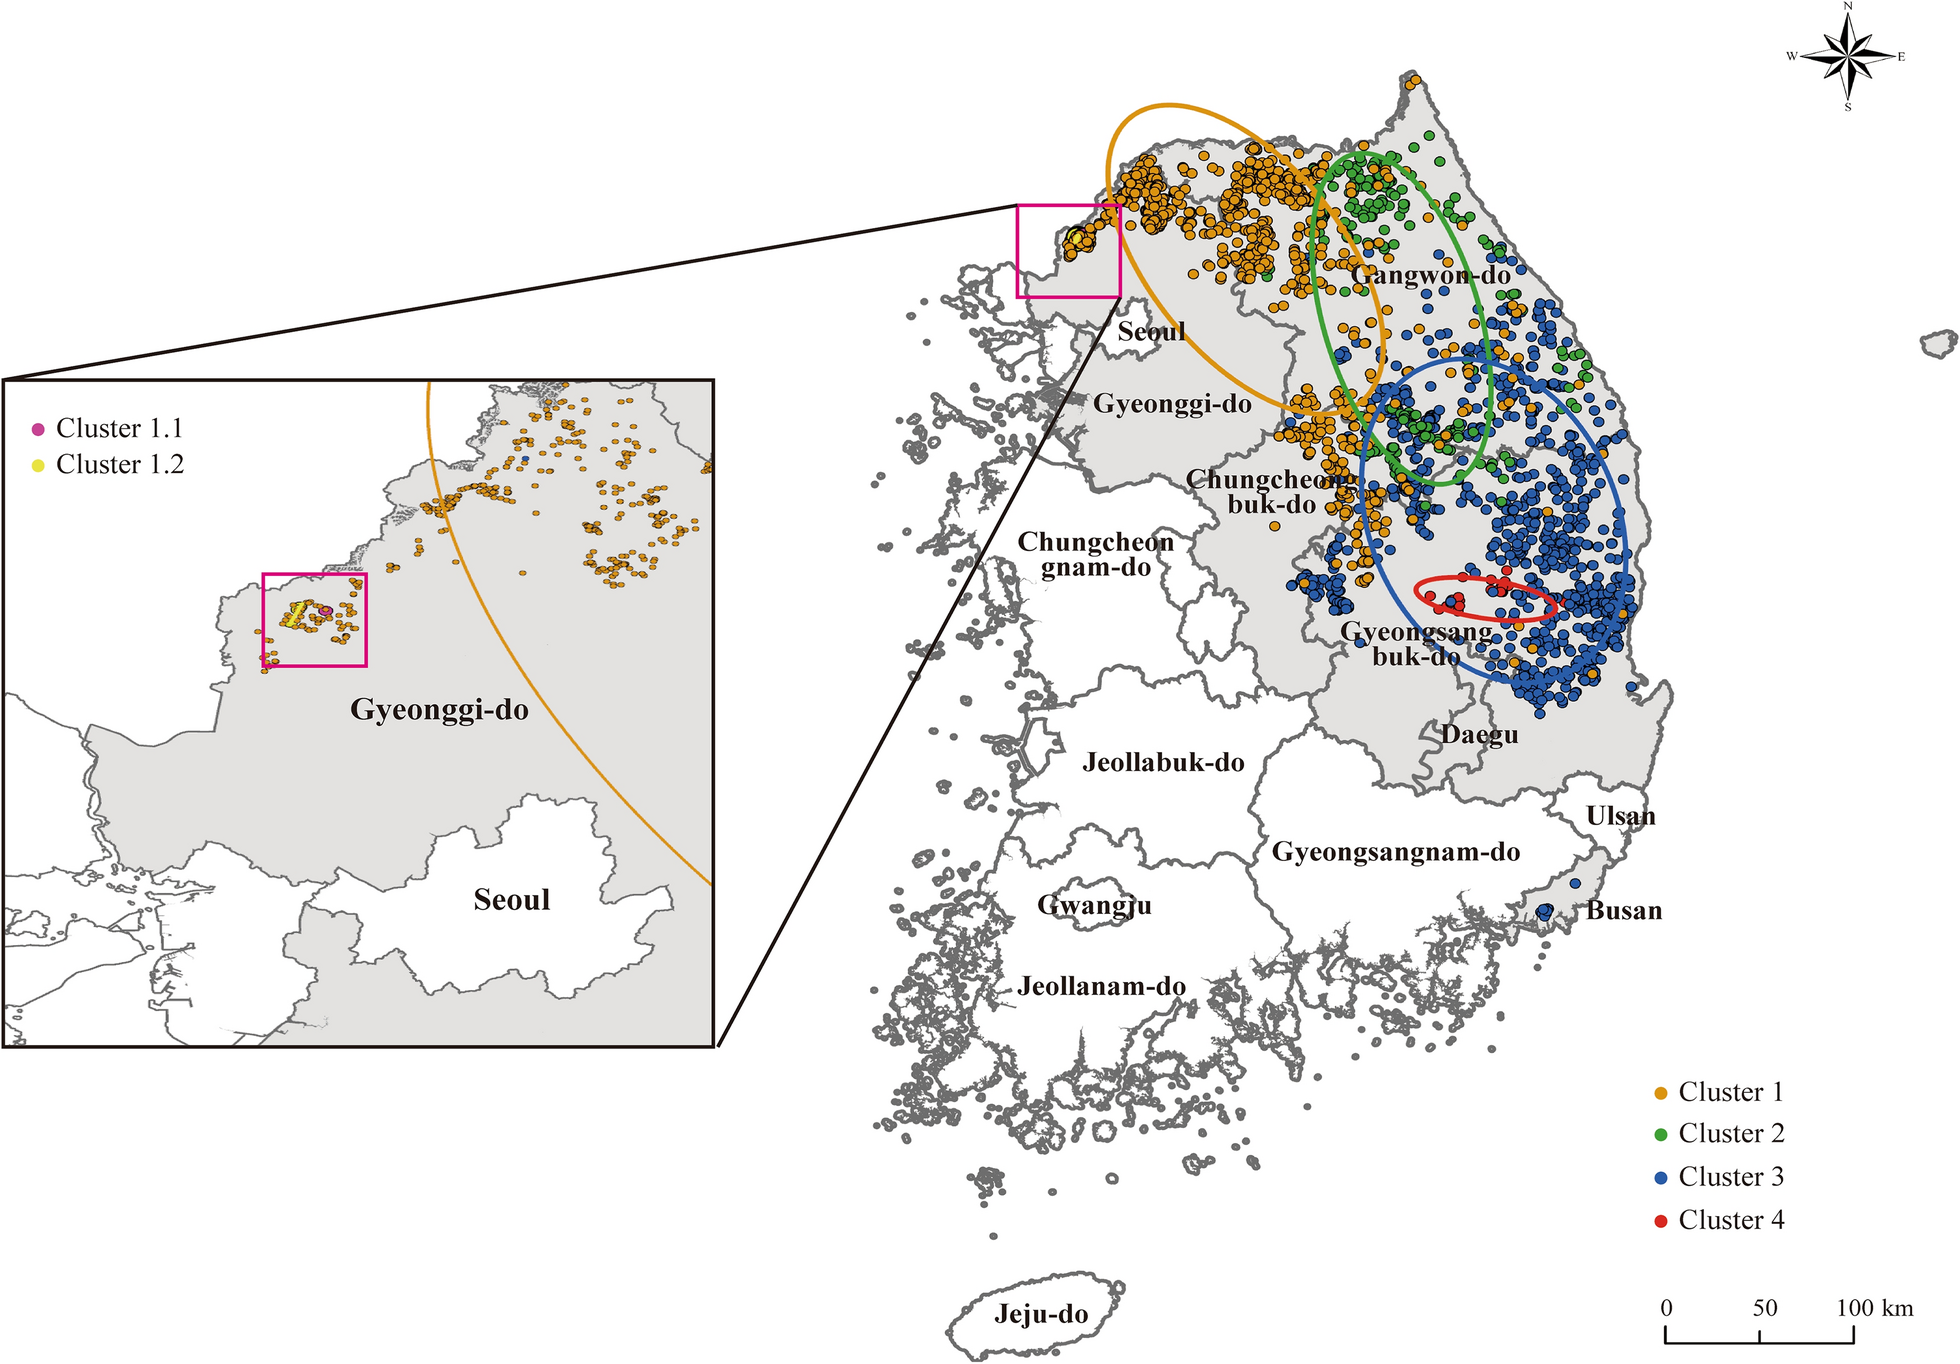
Omtrent 70 % av prøvene hadde komplett informasjon for alle fire markørene og kunne dermed plasseres i én av seks grupper: klynge 1, 1.1, 1.2, 2, 3 eller 4. Dette er ikke seks nye ASFV-genotyper. Det er finere epidemiologiske klynger innen genotype II, definert av ulike kombinasjoner av molekylære markører.
Klyngene fulgte ulike spredningsmønstre
Klynge 1 dominerte den tidlige epidemien og spredte seg sørover fra nordlige deler av Gyeonggi-do og Gangwon-do. De små tidlige underklyngene 1.1 og 1.2 omfattet bare henholdsvis ett og tre klassifiserte tilfeller. Klynge 2 var hovedsakelig konsentrert i sentrale Gangwon-do og nordlige Chungcheongbuk-do og hadde en langt mer begrenset spredning.
Klynge 3, som blant annet kjennetegnes av et MGF-5-repetisjonsmønster, spredte seg sørøstover gjennom østlige Gangwon-do, Chungcheongbuk-do og Gyeongsangbuk-do og ble stadig vanligere fra 2022. Klynge 4 var konsentrert i østlige Gyeongsangbuk-do og fulgte en annen rute vestover fra kysten mot innlandet.
MGF-5-mønsteret dominerte i 2024
Den tydeligste endringen over tid gjaldt markøren MGF 505-9R/10R. MGF-1 var det eneste mønsteret som ble påvist i 2019. MGF-5 dukket først opp i 2020, utgjorde 12,0 % av prøvene i 2021, 55,8 % i 2022, 71,7 % i 2023 og 89,5 % i 2024.
Biologisk betyr ikke dette at 89,5 % av virusene hadde blitt en ny hovedgenotype. Det betyr at ett finere markørmønster innen genotype II var blitt klart dominerende blant de undersøkte villsvinvirusene, særlig i sentrale og sørøstlige deler av Sør-Korea.
Flere introduksjoner er en sannsynlig forklaring, men ikke bevist
De i stor grad ikke-overlappende utbredelsene til hovedklyngene gjør at forfatterne heller mot et scenario der allerede differensierte genotype-II-linjer har kommet inn i ulike områder og deretter sirkulert lokalt, framfor at alle klyngene gradvis har oppstått fra én enkelt linje inne i Sør-Korea etter det første utbruddet i 2019. Samtidig vurderer de lokal diversifisering som mulig, særlig for klynge 2.
Fire markører kan ikke fastslå opprinnelsen til hver viruslinje sikkert. Helgenomsekvensering gir langt mer genetisk informasjon og trengs for å teste om tilsynelatende separate klynger skyldes nye introduksjoner, lokal evolusjon eller en kombinasjon av begge deler.
Studien viser dermed hvordan molekylær overvåking kan legge et genetisk lag oppå kartene over sykdomsspredning. I stedet for å behandle alle genotype-II-tilfeller som genetisk like, kan markørkombinasjoner avdekke ulike smittehistorier som ellers ville vært skjult innen den samme brede virusgenotypen.
Sykdom, parasitter & mikrobiologi
Lignende nyheter
Tarmmikrobiomene hos ni Kruger-pattedyr grupperte seg tydeligere etter diettype enn art
En studie av 89 kvalitetsfiltrerte avføringsprøver fra ni ville pattedyrarter i Kruger nasjonalpark fant tydelige mikrobiomgrupper hos rovdyr,…
Les saken →
Nesten tre av fire trekkende rødvingetroster hadde flått under to milde belgiske høster
Flått ble funnet på 72,9 % av 284 rødvingetroster på sent høsttrekk i Belgia; 12,9 % av 698…
Les saken →
mFISH koblet 16 av 22 kromosomtyper hos rhesusape til ett enkelt menneskekromosom
Kromosommaling med humane prober viste én-til-én-homologi for 16 av 22 kromosomtyper hos rhesusape, mens tre rhesusapekromosomer kombinerte materiale…
Les saken →ARTER I SAKEN
Arten i saken
Uavhengig nyhetsarkiv for forskning og naturvern
Var denne informasjonen nyttig?
Wildlife Vagabond er utviklet og vedlikeholdt uavhengig. Frivillig støtte bidrar til kildekontroll, drift og videre arbeid med forsknings- og naturvernnyheter.
Støtt Wildlife VagabondNyhetsarkivet forblir fritt tilgjengelig.